

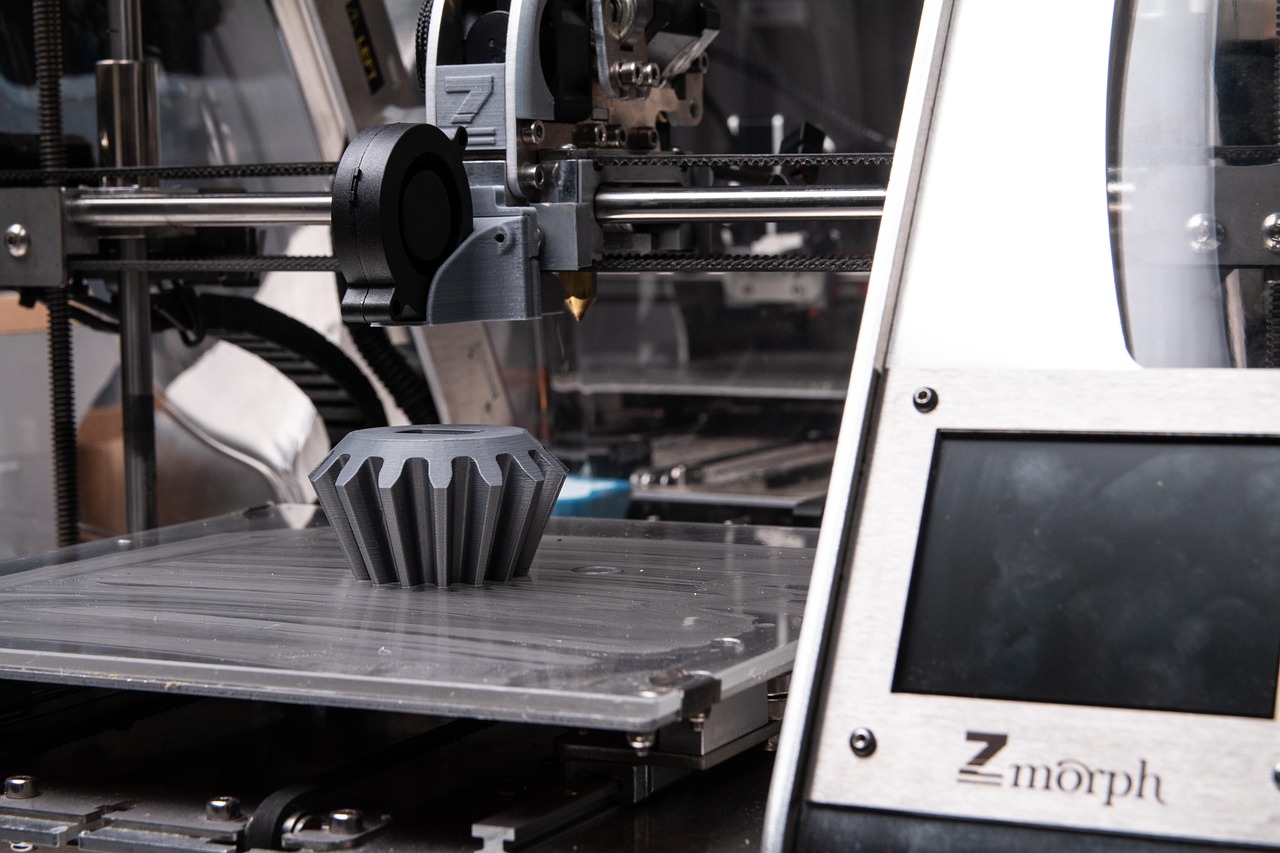
Na última semana, uma operação da Agência Nacional de Vigilância Sanitária apreendeu uma impressora 3D utilizada por uma clínica cardiovascular de médio porte em Recife para fabricar próteses valvares cardíacas. O equipamento produzia dispositivos baseados em um modelo aprovado pelo Food and Drug Administration americano em 2024, com resultados clínicos documentados em mais de três mil implantes nos Estados Unidos. O problema, segundo a Anvisa, não era a qualidade do produto nem o risco imediato ao paciente, mas a ausência de registro sanitário brasileiro para aquele dispositivo específico. O caso expõe uma tensão crescente entre a velocidade da inovação tecnológica em saúde e o ritmo das regulações nacionais, e levanta questões que vão muito além da legalidade formal.
A tecnologia por trás da apreensão: o que a impressora fabricava e por que isso importa
A impressora apreendida era um modelo industrial de bioimpressão de alta precisão, capaz de trabalhar com polímeros biocompatíveis e estruturas de titânio sinterizado. A clínica utilizava o equipamento para produzir próteses valvares personalizadas, adaptadas à anatomia individual de cada paciente com base em exames de tomografia computadorizada. Esse nível de personalização representa exatamente o que a medicina de precisão busca há décadas: dispositivos feitos sob medida, que reduzem complicações pós-operatórias e aumentam a durabilidade do implante.
O modelo em questão havia recebido aprovação da FDA dentro do programa De Novo, que avalia dispositivos sem precedente direto no mercado mas com perfil de risco moderado. Os dados clínicos apresentados ao órgão americano incluíam acompanhamento de dois anos com taxa de reoperação inferior a três por cento, resultado expressivamente melhor do que a média das próteses convencionais disponíveis no Brasil com registro Anvisa. A clínica pernambucana afirma que decidiu adotar a tecnologia justamente porque seus pacientes enfrentavam filas de até oito meses para cirurgias com dispositivos homologados, e que ao menos doze implantes já haviam sido realizados com sucesso documentado.
A bioimpressão de próteses cardíacas não é ficção científica em 2026. Hospitais universitários em São Paulo e Belo Horizonte já conduzem pesquisas nessa área com aprovação ética, mas dentro de protocolos de pesquisa clínica regulamentados. A diferença central é que esses programas operam sob termos explícitos de uso experimental, com consentimento informado detalhado e monitoramento rigoroso. A clínica de Recife operava em zona completamente diferente: uso clínico de rotina, fora de protocolo de pesquisa, com cobrança por procedimento.
O labirinto regulatório brasileiro e o que explica o atraso no registro
O processo de registro de dispositivos médicos na Anvisa para produtos de alta complexidade, como próteses cardíacas implantáveis, exige documentação técnica extensa, estudos de equivalência ou dados clínicos próprios, laudos de laboratórios nacionais credenciados e, frequentemente, inspeções de boas práticas de fabricação. Para produtos já aprovados por agências de referência internacional, como FDA, EMA europeia e Health Canada, existe um mecanismo de equivalência que pode reduzir prazos. Na teoria.
Na prática, o processo de registro por equivalência para dispositivos cardiovasculares de alto risco ainda demora entre 18 e 36 meses em média, segundo dados da própria agência referentes ao ciclo 2024-2026. Quando o produto envolve fabricação local por impressão 3D, a complexidade aumenta exponencialmente: a Anvisa precisa avaliar não apenas o dispositivo final, mas o processo produtivo, os parâmetros do equipamento, os materiais utilizados e os controles de qualidade de cada lote. Isso porque cada impressão é tecnicamente um novo ciclo de fabricação, com variáveis que precisam ser controladas e auditadas.
O fabricante original do modelo aprovado pelo FDA, uma empresa californiana, confirmou que iniciou o processo de registro brasileiro em março de 2025, mas que ainda aguarda resposta da Anvisa sobre pendências técnicas relacionadas à documentação de rastreabilidade dos insumos poliméricos. A empresa declarou, em nota, que considera o processo ‘dentro do prazo esperado para o nível de complexidade do produto’, mas reconheceu que não previa parceiros locais fabricando o dispositivo de forma independente antes da conclusão do registro.
É aqui que o caso revela um vácuo regulatório com contornos inéditos: a legislação brasileira atual não contempla explicitamente o cenário em que um médico ou clínica adquire os arquivos digitais de um dispositivo, compra os insumos separadamente e fabrica localmente usando impressora própria. A Anvisa enquadrou a situação como fabricação irregular de dispositivo não registrado, o que é tecnicamente correto, mas ignora que o produto final era bioquimicamente idêntico ao aprovado pelo FDA e produzido com os mesmos parâmetros técnicos.
Os impactos reais: para os pacientes, para o sistema e para a inovação em saúde
Os doze pacientes que receberam as próteses fabricadas localmente estão sendo monitorados pela Vigilância Sanitária estadual em parceria com a Anvisa. Até o fechamento desta reportagem, nenhum apresentava sinais de rejeição, disfunção valvar ou complicação atribuível ao dispositivo. Isso não significa que o risco era inexistente, mas coloca a situação em perspectiva: o dano concreto à saúde pública, que é a razão de ser da vigilância sanitária, não se materializou neste caso.
O impacto mais imediato é sobre a própria clínica, que teve as atividades de implante suspensas e responde a processo administrativo com potencial de multa superior a dois milhões de reais, além de possível inabilitação para procedimentos de alta complexidade. Os médicos envolvidos também respondem junto ao Conselho Federal de Medicina, que abriu sindicância para apurar se houve violação do código de ética profissional relacionado ao uso de tecnologias não aprovadas.
Para o ecossistema de inovação em saúde brasileiro, o caso envia um sinal ambíguo. Por um lado, reafirma que a Anvisa está monitorando ativamente novas modalidades de fabricação, o que é necessário para proteger pacientes de produtos sem controle de qualidade adequado. Por outro, demonstra que o país ainda não tem um caminho regulatório claro e ágil para dispositivos fabricados sob demanda por impressão 3D, uma categoria que vai crescer exponencialmente nos próximos anos e que inclui desde próteses ósseas até stents vasculares personalizados.
O que observar daqui em diante: regulação, soberania tecnológica e os próximos passos
A Anvisa anunciou que vai publicar até o fim de 2026 uma nota técnica específica sobre dispositivos médicos fabricados por impressão 3D, com diretrizes para registro, controle de processo e rastreabilidade. Esse documento era esperado desde 2024 e seu atraso contribuiu diretamente para a zona cinzenta em que a clínica pernambucana operou. A expectativa de especialistas em regulação sanitária é que a nota crie uma categoria específica para dispositivos personalizados de uso individual, distinta dos dispositivos de série, com requisitos adaptados à natureza do processo.
O caso também reacende o debate sobre o papel do Brasil na cadeia global de inovação em dispositivos médicos. O país tem capacidade técnica e científica para desenvolver e fabricar localmente produtos de alta complexidade, mas o ambiente regulatório atual tende a beneficiar grandes fabricantes multinacionais com estrutura para percorrer processos longos, em detrimento de inovadores locais e de modelos descentralizados de produção. Equilibrar proteção ao paciente com abertura à inovação não é tarefa simples, mas o episódio de Recife mostra que adiar essa discussão tem custos reais, tanto para quem inova quanto para quem espera na fila por um implante que pode salvar sua vida.